

400-820-8531
 图1. 依据质谱的淀粉酶质组学介绍(图源:Shuken, J Proteome Res, 2023)
一、详细资料
以质谱为框架的淀粉酶质组学是能够搞定相关淀粉酶质的一系类现象,如淀粉酶质的字段、表现丰度、亚神经元追踪定位、淀粉酶功能模块、三维图像形式、耐腐蚀响应性及淀粉酶质-淀粉酶质彼此用处等。这一技术水平的体系化机器设备大便次数多质谱仪,它是能够检查测量其他冗杂成度的原辅料中淀粉酶质的产品品质正电荷比(m/z)和警报刚度。 应用于质谱的球蛋清组学最喜欢见的技巧之六是选用相关信息依耐式录入(data-dependent acquisition,DDA)对原辅料(肿瘤细胞、安排、体液和沉水植物、细菌等建材)展开非靶点自下而上(bottom-up)的化学发光法球蛋清组学实验英文。词组“自下而上”应会从肽探讨中推算球蛋清的相关信息,这类行调查的方式 会从原辅料中提现球蛋清,酶解为肽段,并且采取质谱探讨多肽(常7-30个胺基酸更为最宜)(图2)。当以DDA模型拿质谱相关信息时,判断到肽,并且即刻逐行选用展开场面化,以便在中下游相关信息探讨中分刘海配其编码序列。与详尽的球蛋清较之,多肽有左右三个缺点:较小的规模消减地理分布、更适宜反相优质液质色谱(HPLC)提取,并有更最易解答的场面光谱分析。
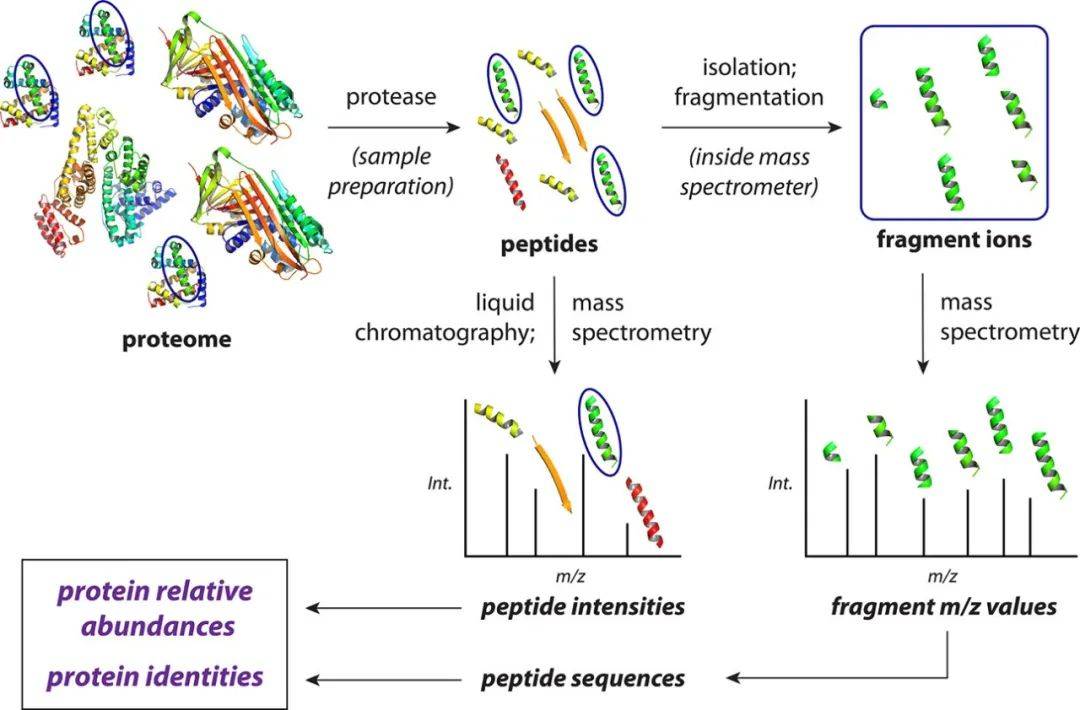 图2. 关键的非靶向药物自下而上质谱高蛋白质组实验室的还简化慨念介绍(图源:Shuken, J Proteome Res, 202
二、测试的流程
2.1 模板化学合成
每隔球膳食纤维组试验都从打样定制配制開始,自下而上球膳食纤维组学的适用打样定制配制运行流量如图是3如图所示。正个进程、球膳食纤维的领取、退行、运用二硫苏糖醇(DTT)或磷酸三氯乙基酯(TCEP)修复二硫键、运用碘乙酰胺(IAA)将巯基烷基化,、随即被LysC和胰球血清酶“肠蠕动”。肠蠕动后的肽段需经C18包被的固相开展脱盐,到最后将肽重悬于色谱仪色谱-关联质谱(LC-MS/MS)分享兼容的水减慢液中,在此肽就能够开展LC-MS/MS分享(图3)。
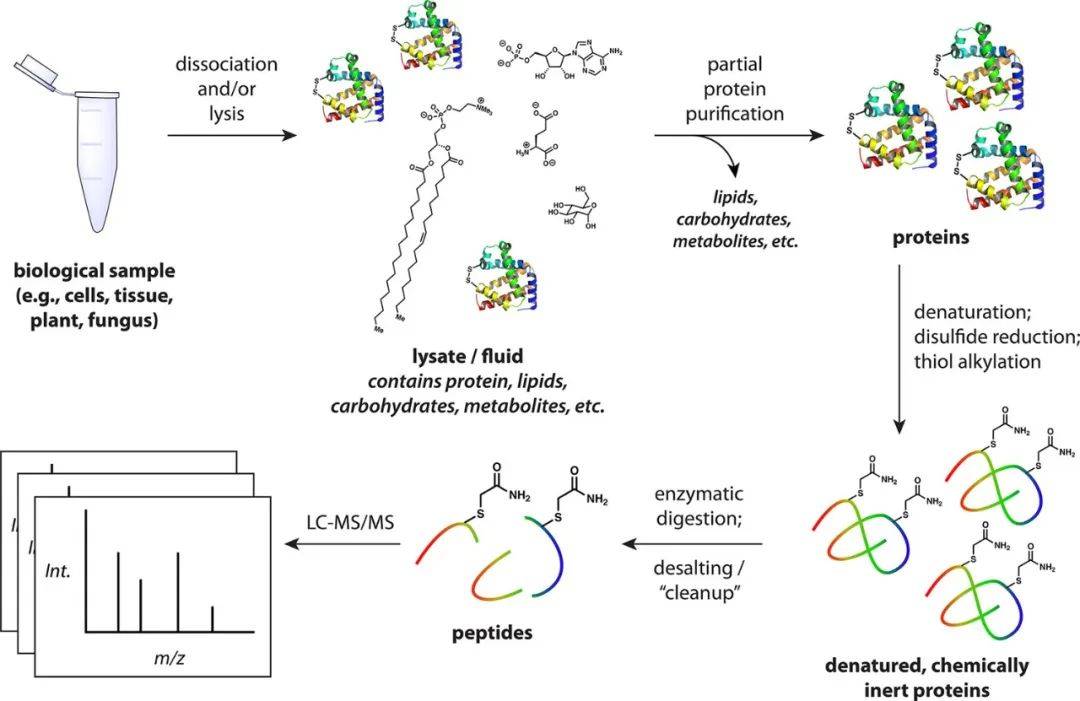 图 3. 由于自下而上质谱的脂肪酸质组学的公用备样备制事业方法(图源:Shuken, J Proteome Res, 20
2.2 LC-MS/MS分析一下
LC-MS/MS运动现在开始后的首位步是仿品提现和上样到HPLC柱上。依据设备的区别,这一进程能够以很多区别的玩法遭受;图4展现出了一大个简单易行的范本。在选用有效率有效高效液质色谱的非靶点蛋白酶质组学方式中,常见所涉利用增加差压(拉)第二步增加负压(推)将单一量的仿品调用到有效率有效高效液质阳离子交换柱上。若是肽被安装到阳离子交换柱上,就一同遭受四件事:有效高效液质色谱、气质联用肽阳离子的组成(电离)、肽的质谱浅析(MS1)和精彩片段的质谱浅析(MS2)。
 图4. LC-MS/MS中高效率的液质色谱法的简单化情况说明(图源:Shuken, J Proteome Res, 2023)
2.2.1 HPLC
打样定制按照应用预编译程序高沸点高沸点萃取剂等度方向的更效率高色谱仪高效液相阴离子交换柱冲洗掉,即在整体的运动的的时候 中优化高沸点高沸点萃取剂比调物的有效成分,其高度基本上为30-1八十分钟。在核膳食纤维组学中,更效率高色谱仪色谱可以说总会以反相模试开展,这代表英文着柱中填补了疏水调整相(基本上是二阳极氧化硅包被高度为1九个碳的平滑烃链,叫做C18)。高沸点高沸点萃取剂(纯净水相)基本上是哪几种溶剂的比调物(水溶剂如0.1%甲酸和无机溶剂如乙腈),每一种的溶剂都由属于自己的等度方向泵混凝土输送泵。肽按照其疏水性聚氨酯被一部分剥离,在等度方向的的时候 中在各种不一时刻(提取时刻,RTs)冲洗掉。极佳等度方向是源于于多少个问题,以及高效液相阴离子交换柱、打样定制繁复性、机器设备和做好实验对象。图5表现好几回个应用HPLC等度方向开展肽剥离的事例,色谱图内的每个峰代表英文一列各种不一的阴离子。
 图5. LC-MS/MS启用的其最典型的色谱图,试样为胰血清酶和LysC化解的小鼠脑血清(图源:Shuken, J Prote
2.2.2 肽电离
现在均值的实行,这部分剥离 出来的肽被连续性地喷出到光谱图仪仪仪中。在施用工作电压的印象下,从HPLC柱上边喷出出内含多肽的通电液滴;通正带电粒子的肽被脱溶(到液相),到光谱图仪仪仪,并在光谱图仪仪仪内的磁感应场促进下向前跑稳步推进(图6)。给定的肽在电离时往往不错主要包括不一样的的的正带电粒子程序;4个正带电粒子程序往往分属于质子化程序(有多少个质子与肽紧密联系)。不一样的的的正带电粒子程序造成的不一样的的的m/z值:比如,z = 1的电离肽将拥有m/z = [m + H],这里面m是普通肽的的品质管理,H是质子的的品质管理,而z = 2的类似肽将拥有m/z = [m + 2H]/2。肽的不一样的的正带电粒子程序被特喜欢的人剥离 出来,喻为肽的不一样的的“前体”。
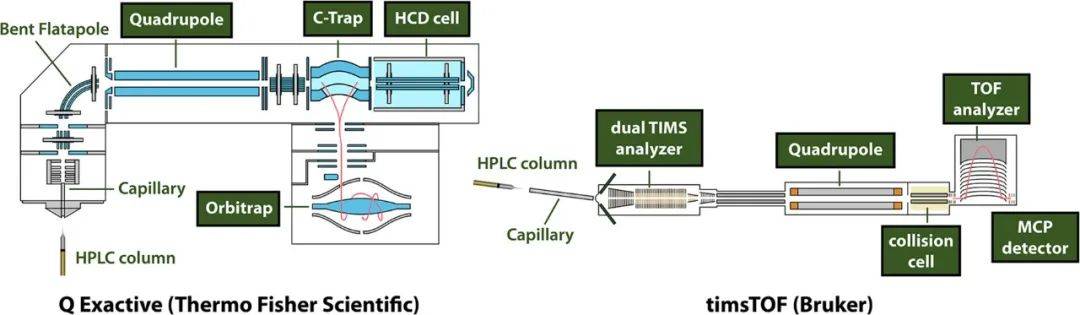 图6. 两种类型欧美流行的营养物质质组学质谱仪提示图(图源:Shuken, J Proteome Res, 2023)
2.2.3 肽质谱复印机扫描(MS1)
光谱图仪仪总是快得光谱图仪以监测电离肽。许多频谱采集程序时件被成为“MS1监测”。很多质谱的得都要这个产品产品重量研究测试仪,它据这句话的产品产品重量电势比(m/z)值来讲解铝离子,或者这个测量方法电信网络号的试探器。好几个流行时尚的产品产品重量研究测试仪和监测器是着陆时研究测试仪和 轨道组件阱(图7)。 Q Exactive(Thermo Fisher Scientific)是相对而言简略的铁轨阱质谱仪,MS1扫描器的依据在400 ~ 1600 Th相互之间(Th为m/z的厂家)。多肽进C -Trap中,在溶解功能的氮(N2)原子的作用下,经历务必的阴阳铝正离子掌握时长(“灌入时长”),C -Trap还并立行将其阴阳铝正离子供应给铁轨阱。迟早会进铁轨阱,阴阳铝正离子围绕着核心设备机床主轴进动,仅以与这句话的m/z值成数量的的频率沿设备机床主轴振荡器。当这句话中国电信时,会形成变化直流电,确认傅里叶改变加工得出结论m/z值和密度。本身高质量了解策略有着高m/z粪便率和可靠性强,精密度。估测做完后,转换成右图7A下图的MS1频谱。
 图7. MS1和MS2光谱分析的事件。A. MS1频谱;B. MS2频谱(图源:Shuken, J Proteome Res
2.2.4 英雄碎片MS打印(MS2)
MS1搜集測量电离肽的m/z值和构造,但由于缺乏明确肽真实身份/回文序列所要的的信息。虽说m/z值常见享有很高的最准确,但在m/z确定误差准许范围之内内普遍存在许多会的肽,就没有办法仅选择m/z来辨别的肽。为着兑换签别所要的的信息,将多肽段落化(常见在肽键处),用质谱仪測量段落,所述光谱仪分析通称“MS2光谱仪分析”。 在每回MS1打印机扫描后,光谱图仪仪仪在加载时有可能会使用在MS1光谱图仪仪中通过观察到的一下正离子确定再一次积累作文和杂物化。即便是具有许多前体使用策略性,但一般说来使用光谱图仪仪中抗拉强度较高的前体。成了防止去重复使用仍然杂物化的肽,最近几天杂物化的m/z值被祛除在使用之中。 要为明确质谱峰需不需要将会代表会肽而不会是造成的污染问题阴亚铁有机物,光谱分析仪去寻找紧邻的重拉曼光谱峰,如13C和15N。一款 碳也都是12C的阴亚铁有机物的产品品质(m)比含一款 13C的重复阴亚铁有机物的产品品质(m)低1.003 Da,含13C阴亚铁有机物应对的MS峰的m/z值大概高1/z,如z = 1时高1.0 Th, z = 2时高0.5 Th,z = 3时高0.33 Th,依某些推。往往,给定所有的检查到的峰,倘若在他们m/z空距上发现紧邻的峰,则还可以推定阴亚铁有机物的自由自由带电粒子。他们峰的取决于构造也还可以估量出阴亚铁有机物中含多少个C和N原子团,往往阴亚铁有机物是肽的将会性有什么(图8);在给定的m/z下,肽的举例拉曼光谱峰构造比有所有所不同洗洁剂剂或碳水有机物等其他一些大分子。根据无数非肽造成的污染问题阴亚铁有机物还具有+1自由自由带电粒子,还有z = +1的肽场面一般是个人信息较少,一般是的选择带+2或很大自由自由带电粒子的阴亚铁有机物确定碎裂。
 图8. 模拟系统性能提升阳阴阴离子的MS1谱(图源:Shuken, J Proteome Res, 2023)
 图9. 鉴于移动手机质子建模方法的撞击诱导性解离(CID)粉碎情况的可能会缘由(图源:Shuken, J Proteome Res,
2.2.5 总结
一所有等度全流程中(基本上为30 - 1100分钟),光谱图图仪不断地积聚气相色谱阴阳铝离子。MS1阴阳铝离子被认估为肽样物理性质进行剖析,每位假定的肽被如何积聚和泥石化(MS2),后来循环系统往返。在Q Exactive中,如何以此MS1监测费时50 ms,并启用10次MS2监测,每每监测费时200 ms,这样在这一时期时间怎么算将在一般在2 s内来完成。在timsTOF中,一款典范的时期时间怎么算需25 ~ 200 ms。在这一时期时间怎么算在一所有等度全流程中反复百余到数万次,产生了了数万个光谱图图。本身得形式被称作资料依耐得(DDA),正是因为得MS2频谱的关键需要考虑于MS1资料;其他种措施是资料自己得(DIA)。如上说明,不彻底的电离的肽是不会被监测到,但肽也要很棒地泥石化,即产生了了非常有消息的泥石以供识别图片(图9)。三、拜谱微生物个人总结
今天简介详细简介简介了基本概念质谱的营养素质实验报告程序流程的样例安排及LC-MS/MS解析,下一遍将简介数据报告解析及营养素质组学前沿性壮大,届时瞩目!决定性文献资料:
Shuken SR. An Introduction to Mass Spectrometry-Based Proteomics. J Proteome Res. 2023; 22(7):2151-2171. doi: 10.1021/acs.jproteome.2c00838.


 目光公从号


 特别关注和攻略


